近日,av网站
田夫波教授与西北工业大学段志遥教授合作,在铁氮碳催化剂活性位点浸出机制研究中取得进展。研究团队采用恒电势第一性原理分子动力学模拟,提出一条由电势驱动的氧化还原与自旋转变参与的铁浸出路径,为理解酸性环境中铁活性位点的稳定性提供了理论解释。相关成果以“Potential-Gated Spin Crossover Triggers Fe–N–C Catalyst Demetallation”为题,于2026年10月15日在线发表于《德国应用化学》。
铁氮碳(Fe–N–C)催化剂是燃料电池阴极铂基催化剂的候选替代材料,但酸性环境中的铁流失限制了其长期稳定性。已有研究表明,配位氮的质子化与 Fe–N 键削弱及铁浸出有关,实验也观察到铁浸出随电势发生明显变化。然而,电势引起的电子态变化如何影响质子化和金属脱离,仍需要从原子层面加以解释。铁浸出在无氧电解液中同样发生,也提示需要考察不依赖氧气及氧还原中间体的失活过程。
针对这一问题,研究团队构建了包含显式水层的吡啶型 FeN4 电极界面模型。模拟显示,约0.8 V附近的 Fe(II)/Fe(III)氧化还原转变伴随着自旋态和局部结构变化。在模拟所考察的低电势条件下,铁中心倾向于形成高自旋 Fe(II)。与 Fe–N 反键轨道占据相关的键削弱及伪姜–泰勒畸变使铁原子偏离碳氮骨架平面,并促进水分子配位。双水配位进一步拉长 Fe–N 键,形成对氮质子化更敏感的 FeN4–2H2O* 前驱体。
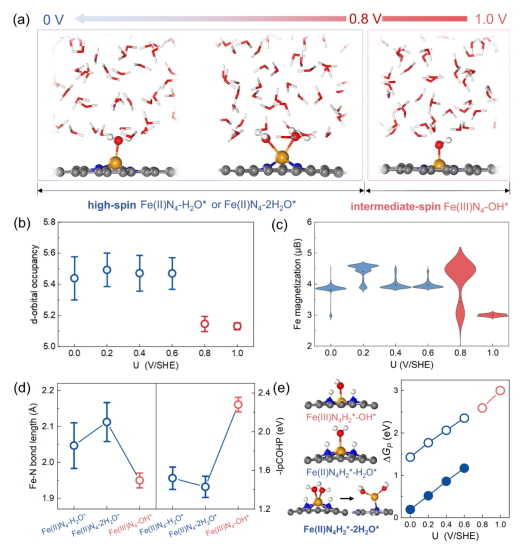
图1 不同电势下 FeN₄ 位点的电子态、配位结构与 Fe–N 键变化
在0.6 V的模拟中,双水配位高自旋位点发生氮质子化后,出现 Fe–N 键断裂和铁中心脱离骨架的过程。相比之下,单水配位位点在所考察的短时轨迹中保持完整;较高电势下形成的近似平面中间自旋 Fe(III)–OH* 位点,则通过质子与轴向 OH* 的结合及后续质子交换,减少持续氮质子化。低电势下的约束自旋对照模拟还表明,维持中间自旋 Fe(II)构型时,10 ps轨迹中未观察到铁浸出。这些结果支持自旋相关的结构畸变是影响位点抗浸出能力的一个因素。
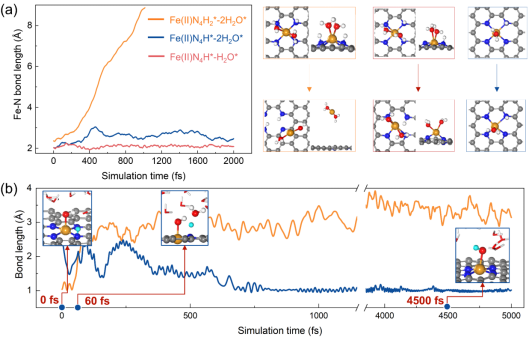
图2 氮质子化后的 Fe–N 断键过程及高电势位点的质子转移
研究团队进一步基于动力学轨迹计算了铁 K边 X射线吸收光谱,得到的吸收边移动和配位壳峰强变化与已报道的实验特征相符,为所提出的电子态和结构变化提供了支持。对吡啶型 MnN4 和 CoN4 位点的比较还发现,高自旋构型同样表现出金属–氮键伸长和更有利的氮质子化热力学,但不同金属形成高自旋构型的能量代价有所不同。
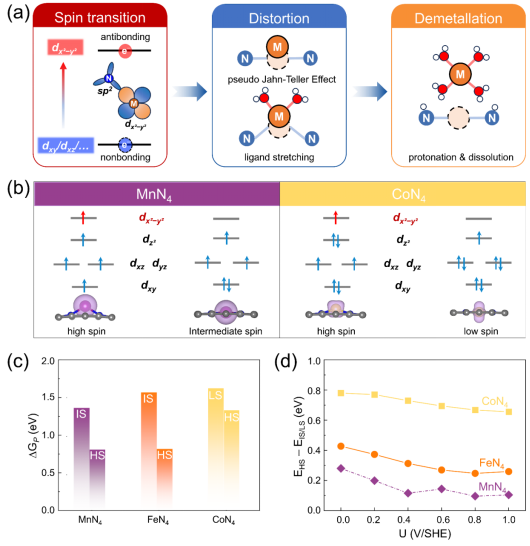
图3 吡啶型 MnN₄、FeN₄ 和 CoN₄ 位点的自旋态、结构与稳定性比较
该研究将电势、自旋态、局部配位和氮质子化联系起来,为理解铁活性位点流失提供了微观机制参考。研究结果提示,调节局部配位场、抑制易畸变构型或增强金属–氮键,可能有助于提高位点稳定性,相关设计仍需进一步检验。
论文第一完成单位为av网站
,第一作者为博士生李豪博,通讯作者为av网站
田夫波教授、西北工业大学段志遥教授,研究获国家自然科学基金资助。
论文链接:
//doi.org/10.1002/anie.8986276
编校|田夫波
排版|于跃
审核|姚明光、杨景


 当前位置: